Marfan sendromu nedir? Belirtileri, tanısı ve kardiyovasküler riskleri
Tercih ettiğiniz yapay zekâ aracında, yalnızca bu sayfadaki bilgilere dayalı kısa bir özet oluşturun.
 Medicana sizin sesiniz! Tıklayın güvenilir kaynağınıza ekleyin
Marfan sendromu, vücuttaki bağ dokusunun yapısını bozan, kalp-damar sistemi, iskelet sistemi ve gözleri etkileyen otozomal dominant kalıtılan genetik bir hastalıktır. Hastalık ilk kez 1896 yılında Fransız çocuk doktoru Antoine Marfan tarafından tanımlanmış olup, genellikle 15. kromozomdaki FBN1 genindeki mutasyonlarla ilişkilidir; bu gen, bağ dokusunun esnekliğini sağlayan fibrillin-1 adlı proteini kodlar. Bir derlemeye göre, Marfan sendromuna yol açan mutasyonların yaklaşık %75'i kalıtsal, %25'i ise kişide yeni ortaya çıkan (de novo) mutasyonlardır. Dünya genelinde görülme sıklığının yaklaşık 1/5000 olduğu tahmin edilmekte olup, hastalık kadın ve erkeklerde eşit oranda görülür.
- İçindekiler
- Marfan sendromu belirtileri nelerdir?
- Marfan sendromu kalbi nasıl etkiler?
- Marfan sendromu gözü etkiler mi?
- Marfan sendromu nasıl teşhis edilir?
- Marfan sendromu tedavisi
- Marfan sendromu olanlar spor yapabilir mi?
- Ne zaman doktora, ne zaman acile başvurulmalı?
- Marfan sendromu tedavisi nasıl yapılır?
Marfan sendromu belirtileri nelerdir?
Belirtilerin şiddeti kişiden kişiye değişir. Aynı aile içinde bile farklı bulgular görülebilir.
Sık karşılaşılan özellikler şunlardır:
- Yaşa ve aile özelliklerine göre uzun boy
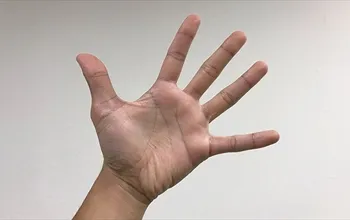
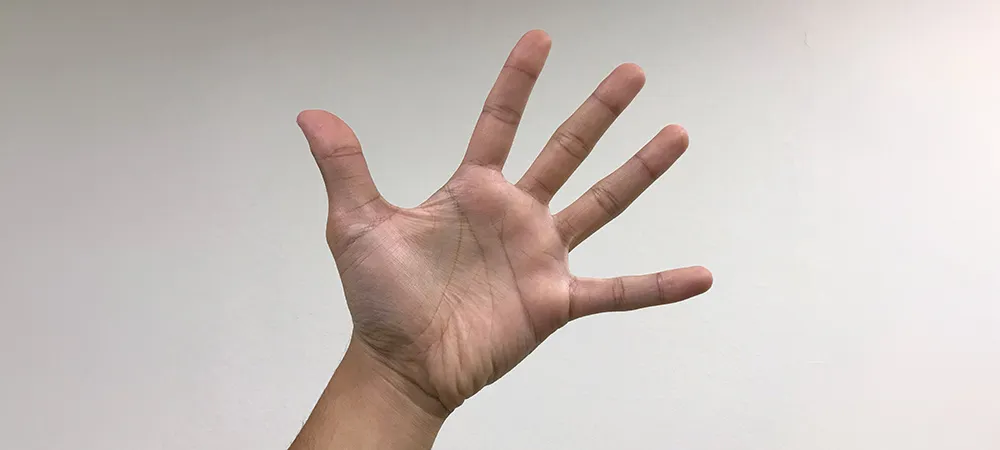
- Uzun ve ince kol, bacak, el ve parmaklar
- Kol açıklığının boya göre fazla olması
- Parmakların uzun ve ince görünmesi
- Göğüs kafesinin içe çökük veya dışa çıkık olması
- Omurga eğriliği, yani skolyoz veya kifoz
- Düz tabanlık ve eklem gevşekliği
- Dirseklerin tam açılamaması
- Açıklanamayan cilt çatlakları
- Miyopi veya görme bulanıklığı
- Kalp üfürümü, çarpıntı veya nefes darlığı
- Aort kökünde genişleme
Uzun boylu olmak veya parmakların uzun görünmesi tek başına Marfan sendromu anlamına gelmez. Tanı için kalp ve damar bulguları, göz muayenesi, aile öyküsü, fiziksel özellikler ve gerektiğinde genetik testler birlikte değerlendirilir.
Marfan sendromu kalbi nasıl etkiler?
Marfan sendromunda en yakından izlenen yapı aort köküdür. Aort duvarındaki bağ dokusu zayıflığı, zaman içinde aort kökünün genişlemesine yol açabilir. Genişleme ilerlerse aort anevrizması ve aort diseksiyonu riski artar. Aort diseksiyonu, aort duvarının katmanları arasında yırtılma oluşmasıdır ve acil müdahale gerektirir.
Mitral kapak prolapsusu, mitral kapak kaçağı ve aort kapağı yetersizliği de görülebilir. Bu sorunlar bazı kişilerde çarpıntı, nefes darlığı, çabuk yorulma veya göğüs rahatsızlığına yol açabilir.
Marfan sendromu tanısı alan kişilerde kalp ve aort düzenli olarak ekokardiyografiyle izlenir. Aort ölçümleri kişinin yaşına, boyuna ve vücut yüzey alanına göre değerlendirilir. Bazı hastalarda kalp MR’ı veya BT anjiyografiyle aortun daha geniş bölümleri de incelenebilir.
Marfan sendromu gözü etkiler mi?
Göz merceğinin normal konumundan kısmen veya tamamen kayması, Marfan sendromunun önemli bulgularından biridir. Bu duruma ektopia lentis adı verilir. Merceğin yer değiştirmesi görme bulanıklığına, astigmatizmaya veya belirgin görme kusuruna neden olabilir.
Bunun yanında şu sorunların riski artabilir:
- Yüksek dereceli miyopi
- Retina yırtılması veya retina dekolmanı
- Glokom
- Katarakt
- Göz içi basınç değişiklikleri
Ani ışık çakmaları, görüş alanında perde veya gölge oluşması, birden başlayan görme kaybı ve yoğun göz ağrısı acil göz değerlendirmesi gerektirir. Marfan sendromu olan kişilerin göz hastalıkları uzmanı tarafından düzenli takip edilmesi önemlidir.
Marfan sendromu nasıl teşhis edilir?
Tanı, güncel olarak 2010 yılında revize edilen Ghent-2 nozolojisine göre konur. Bu kriterlere göre tanı, aort kökü çapının genişlemesi (yaşa göre belirlenen Z-skoru eşiğinin üzerinde) ile ektopia lentis birlikteliği, aort kökü genişlemesi ile FBN1 mutasyonu pozitifliği, aort kökü genişlemesi ile sistemik bulgu skorunun 7 puan ve üzerinde olması, ya da ektopia lentis ile aort anevrizmasıyla ilişkili bilinen bir FBN1 mutasyonunun birlikteliği durumlarından biriyle konulabilir. Sistemik bulgu skorlaması, başparmak ve bilek işareti, pektus deformiteleri, ayak deformiteleri, cilt çatlakları, miyopi ve yüz bulguları gibi çok sayıda kriterin ağırlıklandırılmasıyla hesaplanır. Ghent kriterlerinin zaman içindeki revizyonlarını karşılaştıran bir çalışmaya göre, yeni nozoloji ile FBN1 mutasyonu taşıyan hastaların tanı oranı %83, eski (1996) Ghent kriterlerine göre ise %89 olarak bulunmuştur; bu fark, kriterlerin aort kökü anevrizması ve ektopia lentise daha fazla ağırlık vermesinden kaynaklanmaktadır.
Marfan sendromu tedavisi
Marfan sendromunu tamamen ortadan kaldıran bir tedavi yoktur. Tedavinin amacı aort genişlemesinin ilerlemesini yavaşlatmak, kalp ve göz komplikasyonlarını erken saptamak ve iskelet sistemi sorunlarını yönetmektir.
Tedavi planında şu yaklaşımlar yer alabilir:
- Aort üzerindeki basıncı azaltmak için beta blokerler
- Uygun hastalarda losartan veya irbesartan gibi anjiyotensin reseptör blokerleri
- Düzenli ekokardiyografi ve gerektiğinde MR/BT takibi
- Aort çapı ve büyüme hızına göre planlanan koruyucu aort cerrahisi
- Omurga eğriliği için takip, korse veya cerrahi
- Gözlük, kontakt lens veya göz cerrahisi
- Eklem ve kas-iskelet yakınmaları için fizik tedavi
- Genetik danışmanlık ve aile taraması
İlaçlar doktor önerisi olmadan başlanmamalı veya bırakılmamalıdır. Aort cerrahisi kararı yalnızca aort çapına göre değil; büyüme hızı, ailede erken diseksiyon öyküsü, kapak hastalığı ve kişinin genel risk profiline göre multidisipliner ekip tarafından verilir. Güncel klinik kaynaklar, bazı yetişkinlerde aort çapı 5,0 cm’yi geçtiğinde, yüksek risk özellikleri varsa daha düşük eşiklerde koruyucu cerrahinin değerlendirilebileceğini belirtmektedir.
Marfan sendromu olanlar spor yapabilir mi?
Fiziksel aktivite tamamen yasak değildir; ancak egzersiz programı kişinin aort çapına, kalp kapaklarına, tansiyonuna, yaşına ve aile öyküsüne göre kişiselleştirilmelidir. Genellikle düşük veya orta yoğunluklu aerobik aktiviteler, kardiyoloji değerlendirmesi sonrasında daha uygun seçenekler olabilir.
Yürüyüş, hafif bisiklet ve doktorun uygun gördüğü düşük yoğunluklu egzersizler tercih edilebilir. Buna karşılık şu aktiviteler genellikle dikkat gerektirir veya önerilmeyebilir:
- Ağır ağırlık kaldırma
- Güçlü ıkınma ve nefes tutma gerektiren egzersizler
- Yüksek yoğunluklu sprint ve interval antrenmanları
- Temas ve çarpışma riski yüksek sporlar
- Aşırı efor gerektiren yarış sporları
Özellikle aort kökü genişlemesi olan kişilerde ağır ağırlık kaldırma, Valsalva manevrası ve çarpışmalı sporlardan kaçınılması önerilmektedir. Egzersiz kararı, genel internet önerileriyle değil, takip eden kardiyoloji ekibinin değerlendirmesiyle verilmelidir.
Ne zaman doktora, ne zaman acile başvurulmalı?
Marfan sendromu tanısı olan veya ailesinde bu tanı bulunan, ancak akut bir belirti göstermeyen bireylerin, düzenli izlem için tıbbi genetik ve kardiyoloji polikliniklerine planlı olarak başvurması gerekir. Bilinen aort genişlemesi olan hastalarda, hekimin belirlediği sıklıkta ekokardiyografi veya diğer görüntüleme yöntemleriyle takip yapılması önemlidir.
Aşağıdaki durumlarda ise hastanın vakit kaybetmeden acil servise başvurması gerekir:
- Ani başlayan, sırta veya göğüse yayılan şiddetli göğüs ağrısı (aort diseksiyonunu düşündürebilir)
- Ani nefes darlığı, bilinç kaybı veya bayılma hissi
- Kollar veya bacaklar arasında belirgin nabız veya tansiyon farkı, ya da bilinen aort anevrizması olan bir hastada ani genel durum bozukluğu.
Bu bulgular, hayatı tehdit eden aort diseksiyonu veya rüptürüne işaret edebileceğinden, hastanın kardiyovasküler cerrahi konsültasyonu yapabilen bir acil servise derhal yönlendirilmesi kritik önem taşır.
Marfan sendromu tedavisi nasıl yapılır?
Tedavi yaklaşımı, hastalığın kardiyovasküler, iskelet ve göz bulgularının her birine yönelik multidisipliner bir izlem gerektirir. Aort genişlemesinin ilerlemesini yavaşlatmak amacıyla beta-blokerler veya anjiyotensin reseptör blokerleri gibi ilaç tedavileri kullanılabilir. Aort kökü çapı belirli bir eşiğe ulaştığında, diseksiyon veya rüptür riskini önlemek amacıyla planlı (elektif) cerrahi müdahale değerlendirilir; bir derlemeye göre uygun zamanlamayla yapılan elektif cerrahinin yaşam süresine olumlu katkısı birçok çalışmada gösterilmiştir. İskelet sistemi bulguları için ortopedik takip ve gerektiğinde skolyoz tedavisi, göz bulguları için ise düzenli oftalmoloji kontrolleri önerilir. Ailede bilinen bir FBN1 mutasyonu varsa, birinci derece akrabalara kademeli (kaskad) genetik tarama yapılması önerilebilir.